

导读
introduction
聚合反应是现代工业中生产塑料、纤维、橡胶和涂料的关键过程。相比涉及小有机分子的反应,聚合反应是多尺度的复杂化学反应体系,不仅决定于聚合机理,还受到高分子链构象的涨落、分子间相互作用势能以及大尺度凝聚相行为的共同影响。这些高分子性质涉及了多个时空尺度和能量量级,这使得对聚合反应的跨尺度行为进行模拟研究成为一项艰巨的技术挑战。
近日,上海交通大学化学化工学院朱新远教授团队在高分子化学顶级期刊Macromolecules上发表了题为“Reactive Molecular Simulation with Size Extrapolation to Bridge the Polymerization Mechanism and Kinetics”的研究论文。该研究使用反应分子动力学模拟聚合反应的微观行为,在此基础上研究了反应速率行为的尺寸外推,以描述宏观的聚合反应动力学。该方法为大规模聚合反应机制和动力学的建模铺平了道路,并从计算的角度为反应动力学研究提供了新的见解。论文第一作者为上海交通大学化学化工学院博士研究生陈新伟,通讯作者为上海交通大学化学化工学院吴量和朱新远。
聚合反应动力学与模拟挑战
聚合反应是一个多尺度反应系统,不仅由反应机制决定,还受链构象涨落、分子关联和大尺度凝聚相行为的影响。研究聚合反应的跨尺度行为,特别是将聚合反应机制与动力学联系起来,在技术上具有很大的挑战。
计算能力的快速增长使分子模拟成为研究化学反应的重要工具。量子化学被广泛用于模拟电子层面的化学反应,而分子动力学(MD)用于描述分子的经典运动。为了深入理解聚合反应的动力学和动力学特征,有必要采用结合反应算法和分子力场(FF)的方法,反映聚合反应的关键特征。为了在更大时空尺度上模拟聚合物系统,研究者们开发了粗粒化(CG)分子模型,以保留关键的自由度和分子结构。CGFF在大尺度时间和空间上成功模拟了分子系统的热力学和传输行为。将反应模拟与CGFF结合起来,可以实现对于聚合反应以及体系凝聚态的考察。
基于概率的反应算法已被应用于MD中,用于模拟具有FENE势的Lennard-Jones(LJ)粒子和聚苯乙烯(PS)的自由基聚合。使用MD模拟聚合反应动力学的优势在于,可以将微观行为与反应转化率联系起来,而转化率在实验上是可测量的。然而,通过MD直接建模聚合反应动力学面临两个挑战:全原子模型结合第一性原理分子动力学模拟(AIMD)预测聚合反应存在算力困难的问题,另一方面通过纳米尺度盒子的MD结果与真实反应器中的反应动力学行为难以直接比较。为了解决这些问题,研究团队发现尺寸外推结合反应MD模拟,可以把聚合反应机理和反应动力学联系起来。
反应分子模拟结合尺寸外推联系聚合机理和反应动力学研究
自由基聚合动力学作为当前模拟研究的重点,其深入探究对于理解聚合过程具有重要意义。本研究聚焦于活性自由基聚合动力学,包括12-6 Lennard-Jones单体聚合链、全原子(AA)聚苯乙烯聚合链以及粗粒(CG)聚苯乙烯聚合链。三种系统中活性自由基聚合的反应步骤的分子模板总结在图1中。

图1 本研究中分子系统:Lennard-Jones单体聚合链(a)、全原子(AA)聚苯乙烯聚合链(b)以及粗粒(CG)聚苯乙烯聚合链(c)。
基于反应的分子动力学算法,通过推导可以得到如下的反应速率常数k(t)的表达式:
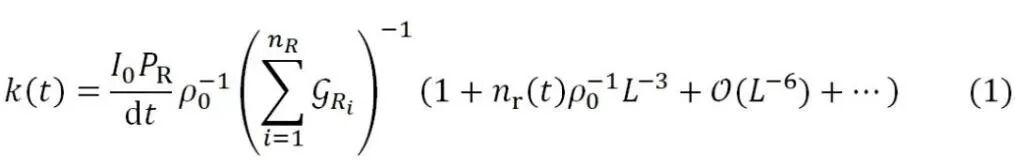
其中nr(t)=n0-n(t)是在时间内反应的单体的数量,(I0,PR) 是聚合机理,(ρ0,g(rRin))是体系构型。在上式中,微观反应速率k(t)表现出L的负三次方的尺寸依赖性,这表明对应于宏观系统的反应速率常数可以通过外推得到。
以LJ链作为聚合体系探讨链生长动力学的行为。ln(1−𝑝)对反应时间𝜏∗呈线性依赖关系(图2b)。初期LJ链逐步生长,低聚物的链长逐渐增加,链长分布服从正态分布,且分布峰向聚合度高的方向移动(图2c和2d)。在中间(𝜏∗~500)和后期(𝜏∗~1000)阶段,在𝑟 = 1𝜎的峰进一步增强,LJ单体之间形成共价键(图2e)。LJ段的扩散行为与时间呈线性关系,表明在低密度下自由扩散(图2f)。这些均符合活性自由基聚合机理的动力学特征,证明了算法与模型的可靠性。
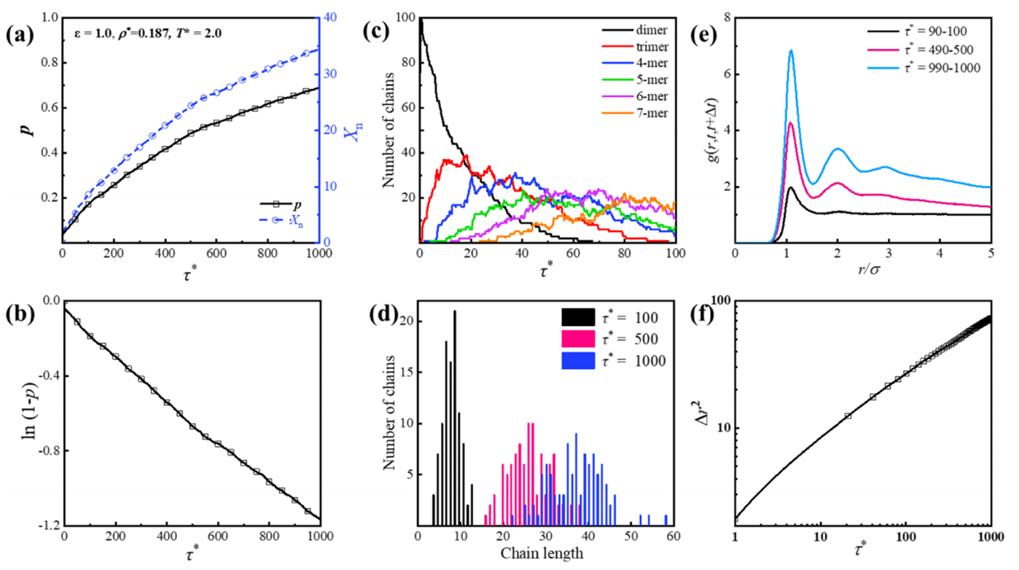
图2 LJ单体在密度𝜌∗ = 0.187和T∗= 2.0温度下的聚合。(a)时间转化 𝑝曲线,平均聚合度𝑋𝑛。(b)ln(1−𝑝)与MD时间𝜏∗的关系。(c)不同长度LJ链分子数随时间的演化。(d)反应时间𝜏∗= 100,500,1000下的链分布。(e)径向分布函数𝑔(𝑟𝑎𝑏,𝑡, 𝑡+Δ𝑡)在𝜏∗= 100, 500, 1000时,平均间隔Δ𝑡 = 10。(f)链段的均方位移Δ𝑟2。
采用反应分子模拟PS聚合动力学,考察模拟尺寸对 PS 聚合模拟反应速率的影响,并与实验数据进行比较。尺寸外推得到𝑘ave(∞)=9.60×10⁻¹⁶ns−1,数值上𝑘ave(∞)与实验值接近,并且𝑘ave(∞)进一步用于链生长动力学方程的数值积分,d[𝑀]⁄d𝑡=−𝑘ave[𝑀]。𝑘ave(∞)结合动力学微分方程的使用使我们能够把微观反应速率常数与宏观反应动力学之间联系起来。

图3 尺寸对 PS 单体聚合动力学的影响。(a) 500~50000个不同单体的 PS 体系的转化曲线。(b)体系大小对反应速率常数𝑘(𝑡)的依赖性。(c)平均反应速率常数𝑘ave(𝐿)。(d)使用𝑘ave(∞) (Sim.)与实验(Exp.)数据进行对比的链生长动力学行为。
在相同的初始密度和温度条件下,模拟10000个苯乙烯在全原子(AA)和粗粒(CG)分子下的聚合反应,考察了PS的AA和CG模型之间的一致性。AA和CG模拟得到的PS产物一致,PS的平均分子量为4892(AA)和4922(CG),多分散性指数为1.08(AA)和1.06(CG)(图4b)。CGPS在不同转化阶段的链长分布与AA模型相似(图4c),说明CG模型能够捕捉PS的动力学特征,并在微观层面上再现聚合过程。

图4 采用全原子模型和粗粒度模型模拟PS聚合反应的比较。(a)时间-转化曲线。(b)数均分子量和多分散性指数(𝑀w/𝑀𝑝)随转化率𝑝的函数。(c)全原子和粗粒PS在转化率𝑝=0.1, 0.5, 0.99下的链分布。
“交我算”助力反应分子动力学模拟
本研究需要进行大规模的分子动力学模拟计算,以及对于分子动力学轨迹的前后数据处理和统计分析。“交我算”思源一号和Pi集群提供强大的计算能力、高效的并行计算环境和专业软件工具,能帮助研究团队高效地进行模拟仿真和数据处理。高性能计算资源和并行计算环境加速了复杂计算过程,使得研究团队能够克服聚合反应动力学模拟中的技术难题。专业软件工具如LAMMPS软件中的REACTER模块,能实现分子间反应并模拟不同条件下的聚合反应行为,从而验证理论模型与实验数据的一致性。
结语
conclusion
该研究展示了结合分子力场的反应MD在研究聚合反应动力学和动力学方面的能力,能够将有限模拟盒子中的反应行为与微观聚合动力学联系起来,并扩展到其他复杂的聚合反应。该研究成果将有望为大规模模拟预测聚合反应动力学提供新的方法,并促进对反应加工条件、聚合动力学与聚合物产物性能之间关系的深入计算研究。
原文链接:
https://doi.org/10.1021/acs.macromol.3c02590
文字编辑:周婧
来源:上海交通大学化学与化工学院