导读

前列腺癌(PCa)是一种在男性中常见的恶性肿瘤,其发病率和死亡率在全球范围内存在显著的地理和种族差异。尽管前列腺癌的基因组和疾病进展存在明显的异质性,但针对中国患者的局部高危前列腺癌的蛋白质组学特征尚不清楚。2024年9月,上海交通大学生命科学技术学院李婧教授团队联合上海交通大学附属仁济医院薛蔚/董柏君团队、中国科学院上海药物所谭敏佳/徐骏宇团队、中国科学院营养与健康研究所秦骏课题组在《Nature Cancer》上发表了题为“Integrative proteogenomic profiling of high-risk prostate cancer samples from Chinese patients indicates metabolic vulnerabilities and diagnostic biomarkers”的研究论文。该研究通过综合蛋白质组学和基因组学分析,揭示了中国高危前列腺癌患者的分子亚型,并发现了潜在的诊断生物标志物和治疗靶点。
01
基于多组学分析的生物标志物发现
在本项研究中,研究人员针对125例癌和癌旁配对的临床原位高危前列腺癌样本进行了蛋白基因组学的全景解析,以增强对于高危前列腺癌预后,诊断和治疗的理解。针对不同预后特征的分子亚型,揭示关键的致癌磷酸化事件,以及探索精准诊断和预后的生物标志物。基于蛋白质组学的分子分型,研究人员发现预后最差的S-III亚型中代谢信号和癌症通路则更加显著地被激活,进一步的机制解析发现支链氨基酸代谢途径关键酶BCAT2的高表达提高了癌组织对于支链氨基酸的利用,促进了前列腺癌的增殖。基于磷酸化组学的全景分析,研究人员确定了FOXA1 S331磷酸化修饰能促进下游AR信号通路的活化过程。而抑制FOXA1-S331磷酸化修饰水平则能够减缓前列腺癌的进展过程。

图1 基因组、转录组、蛋白质组和磷酸蛋白组分析的实验设计和过程方案
02
多组学联合建立综合图谱
通过对125名中国男性患者的局部高危前列腺癌组织进行全外显子测序(WES)分析,研究人员共鉴定出14,235个遗传变异事件,其中包括11,777个非同义体细胞点突变(每个样本平均94个)和1,882个小的插入或缺失突变(INDELs,每个样本平均15个)。这些分析共定义了8,027个携带体细胞变异的基因,其中66个基因的突变频率超过5%。特别地,FOXA1、SPOP、TP53和KMT2C/2D这四个基因在超过10%的肿瘤样本中发生了改变。通过与CPGEA和TCGA数据集的比较分析,研究人员发现了21个在中国和西方原发性前列腺癌样本中突变频率不同的基因,其中FOXA1基因在中国患者中的突变率显著高于西方患者(分别为41%和31%,而TCGA队列中为4%)。此外,TP53基因的变异率在CPGEA和本研究中的差异可以归因于本研究中包含了高风险样本。这些发现强调了不同种族间前列腺癌基因组差异的重要性,并为未来的诊断和治疗策略提供了潜在的靶点。
同时,通过转录组分析,研究团队检测到了19,961个基因,这使得他们能够探究转录组与蛋白质组之间的复杂关系。在蛋白质组学测量中,共鉴定出9,522个蛋白质组,这些蛋白质组在蛋白质和肽水平上的假发现率(FDR)为1%。
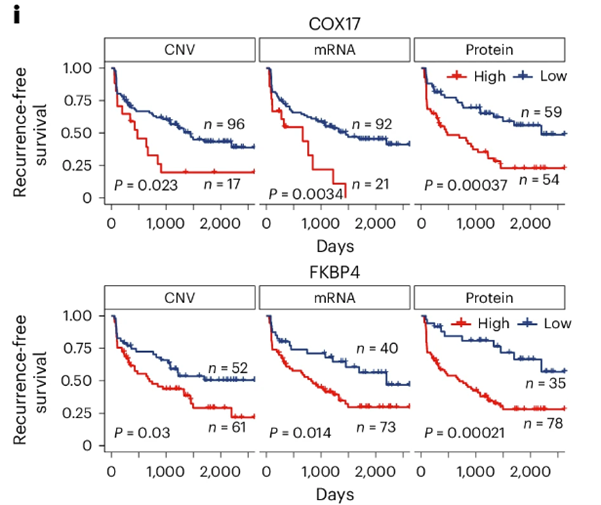
图2 CNV, mRNA, protein的Kaplan–Meier生存曲线
03
“交我算”保障联合分析的复杂环境
李婧教授团队在研究中应用了基因组、转录组、蛋白质组和磷酸化蛋白质组多种组学数据,需要各式不同的分析软件及环境。以平台千核CPU资源为依托,“交我算”团队积极协助研究团队在超算集群上部署并调试了FastQC、BWA、Mutect2等组学分析常见的独立软件,以及封装流程体系的GATK等综合性工具,为研究助力。
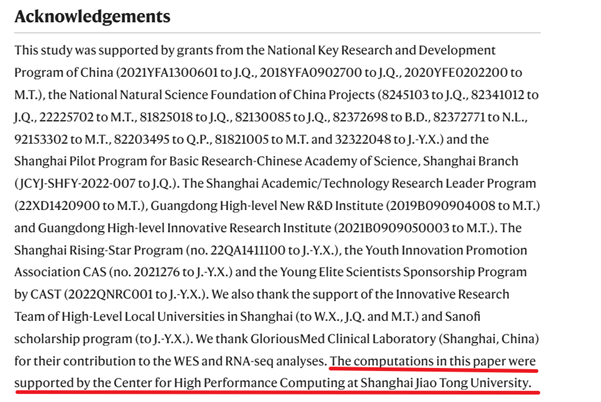
图3 论文致谢“交我算”高性能计算平台
结语
基因组、转录组、蛋白质组和磷酸蛋白组综合数据的整合揭示了基因组和转录组分析未能完全阐明的分子机制和疾病亚群。此研究不仅为基础研究提供了宝贵的数据资源,还加深了我们对 PCa 临床特征的生物学理解。
论文链接:
https://www.nature.com/articles/s43018-024-00820-2
文字编辑:王星泽
来源:上海交通大学生命科学技术学院
#推荐阅读
3、Cell discovery | “交我算” 助力洪亮团队基于图扩散概率模型生成复杂蛋白质全新序列研究
责任编辑:尹守婷