

导读
铜基催化剂在工业应用中面临的一个关键问题,金属纳米颗粒(NPs)在高温反应条件下的烧结现象,烧结导致颗粒增大,减少了表面积和活性位点,从而降低了催化剂的性能并最终导致不可逆失活。刘露杰,王亮,肖丰收,曹霄鸣等在Science上发文,提出了一种创新方法,利用脱铝的Beta沸石(Beta-deAl)作为载体,成功实现了铜纳米颗粒催化剂的逆奥斯特瓦尔德熟化过程,即在甲醇蒸汽中,原本倾向于烧结变大的铜纳米颗粒反而减小,从约5.6纳米减至约2.4纳米。使用Cu/Beta-deAl催化剂进行草酸二甲酯加氢反应,即使在常压DMO加氢反应中,在长时间连续反应中仍能保持较高的转化率和选择性。
什么是催化剂烧结
在工业催化过程中,尤其是在高温条件下,金属纳米颗粒与反应物及产物分子接触,经常导致颗粒聚集成更大的颗粒,这一现象称为烧结。对于熔点低、表面扩散率高的金属如铜而言,烧结现象尤其严重,影响到各种加氢和重整反应的效率,每年因催化剂失活造成的经济损失巨大。纳米铜基催化剂在工业上得到了广泛的应用,因此,开发能有效防止或逆转烧结过程的纳米铜基催化剂具有重要的经济和技术价值。

图1. 通过甲醇处理将Cu重新分散在Beta-deAl载体上
Cu/Beta-deAl催化剂的制备及表征
研究人员制备了基于脱铝Beta沸石的铜纳米颗粒催化剂(Cu/Beta-deAl),并在200°C下暴露于甲醇蒸汽中进行实验。研究人员观察到,与通常的烧结过程相反,这些催化剂上的铜纳米颗粒尺寸减小。通过光谱学和理论计算,发现了一个涉及甲醇激活的铜物种迁移机制。甲醇衍生的中间体(如*CH3O、CHO和CO)形成后,能与铜颗粒表面的铜原子配位,促使铜原子迁移到沸石表面的硅醇巢中,这些巢作为新的成核位点促进了小颗粒的形成,从而逆转了烧结通道。
研究人员将甲醇引入铜粉与Beta-deAl的物理混合物中,通过真空通道捕获可能的中间体并通过质谱法检测。出现了来自甲醇转化(m/z为32)的甲氧基(m/z为31)和甲醛(m/z为30)物质的信号以及(CHO)Cu1*(m/z约93)和(CH3O)Cu1*(m/z约95)。这些结果表明迁移过程中存在Cu1相关中间体。此外,在甲醇处理过程中,(CHO)Cu1*和(CH3O)Cu1*的信号强度随着温度的升高而逐渐增加,这与这些中间体在较高温度下更容易形成和更快逃逸有关。
Cu NPs在Cu/Beta-deAl上的再分散的机理分析
为了理解这一过程的机理,研究人员进行了密度泛函理论(DFT)计算。计算结果显示,甲醇作用下铜原子从铜颗粒矩阵中脱离并迁移到硅醇巢的过程相比直接从表面脱附更容易。特别是,*CHO中间体从铜基质迁移至硅醇巢所需的能量(0.42 eV)远低于其直接脱附(1.03 eV),表明该途径更有利于铜原子的迁移。
研究人员首先考虑 Cu 原子从 Cu NP基质中的解吸作为启动成熟的主要步骤。由于铜-铜键合很强,铜原子直接从基体上分离很困难,但甲醇衍生的物质可以与表面铜原子配位并诱导其迁移。同时考虑了甲醇衍生物质的形成过程,并表明*CH3O、*CHO和*CO的产生是放热的,而其他物质的产生是吸热的。Cu脱离和迁移的能量输入低于 (CHO)Cu1* 和 (CH3O)Cu1* 的配体解吸能量输入,表明迁移在逆熟过程中更有利。例如,*CHO 表现出0.42 eV的能量输入,用于 Cu 脱离和从 Cu 基质迁移到硅烷醇巢(局部区域有四个硅烷醇),而*CHO的直接解吸不需要 Cu 脱离。这些结果表明,配合物会优先将铜原子从铜基体表面分离,形成准备迁移的中间体,这与SVUV-PIMS的结果一致。在这种情况下,(CHO)Cu1 从Cu基质迁移到硅烷醇巢的能量输入低于 (CH3O)Cu1 的能量输入表明 (CHO)Cu1 * 是逆熟过程中的优先中间体。
CHO可以进一步脱氢成CO,但*CO无法帮助Cu原子从Cu基体上脱离;因此,CO会在反应温度下直接解吸,这与实验结果非常吻合。此外,*CHO脱氢为*CO的自由能势垒略低于(CHO)Cu1*从基体移动到Cu/Beta-deAl表面的自由能势垒(0.29 eV)。这些结果表明*CHO 分解为CO与(CHO)Cu1 *的分离竞争。
随后,通过使用飞行时间质谱(ToF-MS)探索气相Cux+团簇与甲醇之间的反应,进一步研究了甲醇引发的Cu分离,结果有力地支持了甲醇引发的Cu-Cu键断裂(图2D)。催化剂表面Cu物种的气相和表面迁移示意图如图2E所示。能量分布图(图2F)显示了硅烷醇巢中从Cu1到Cu5的成核过程。
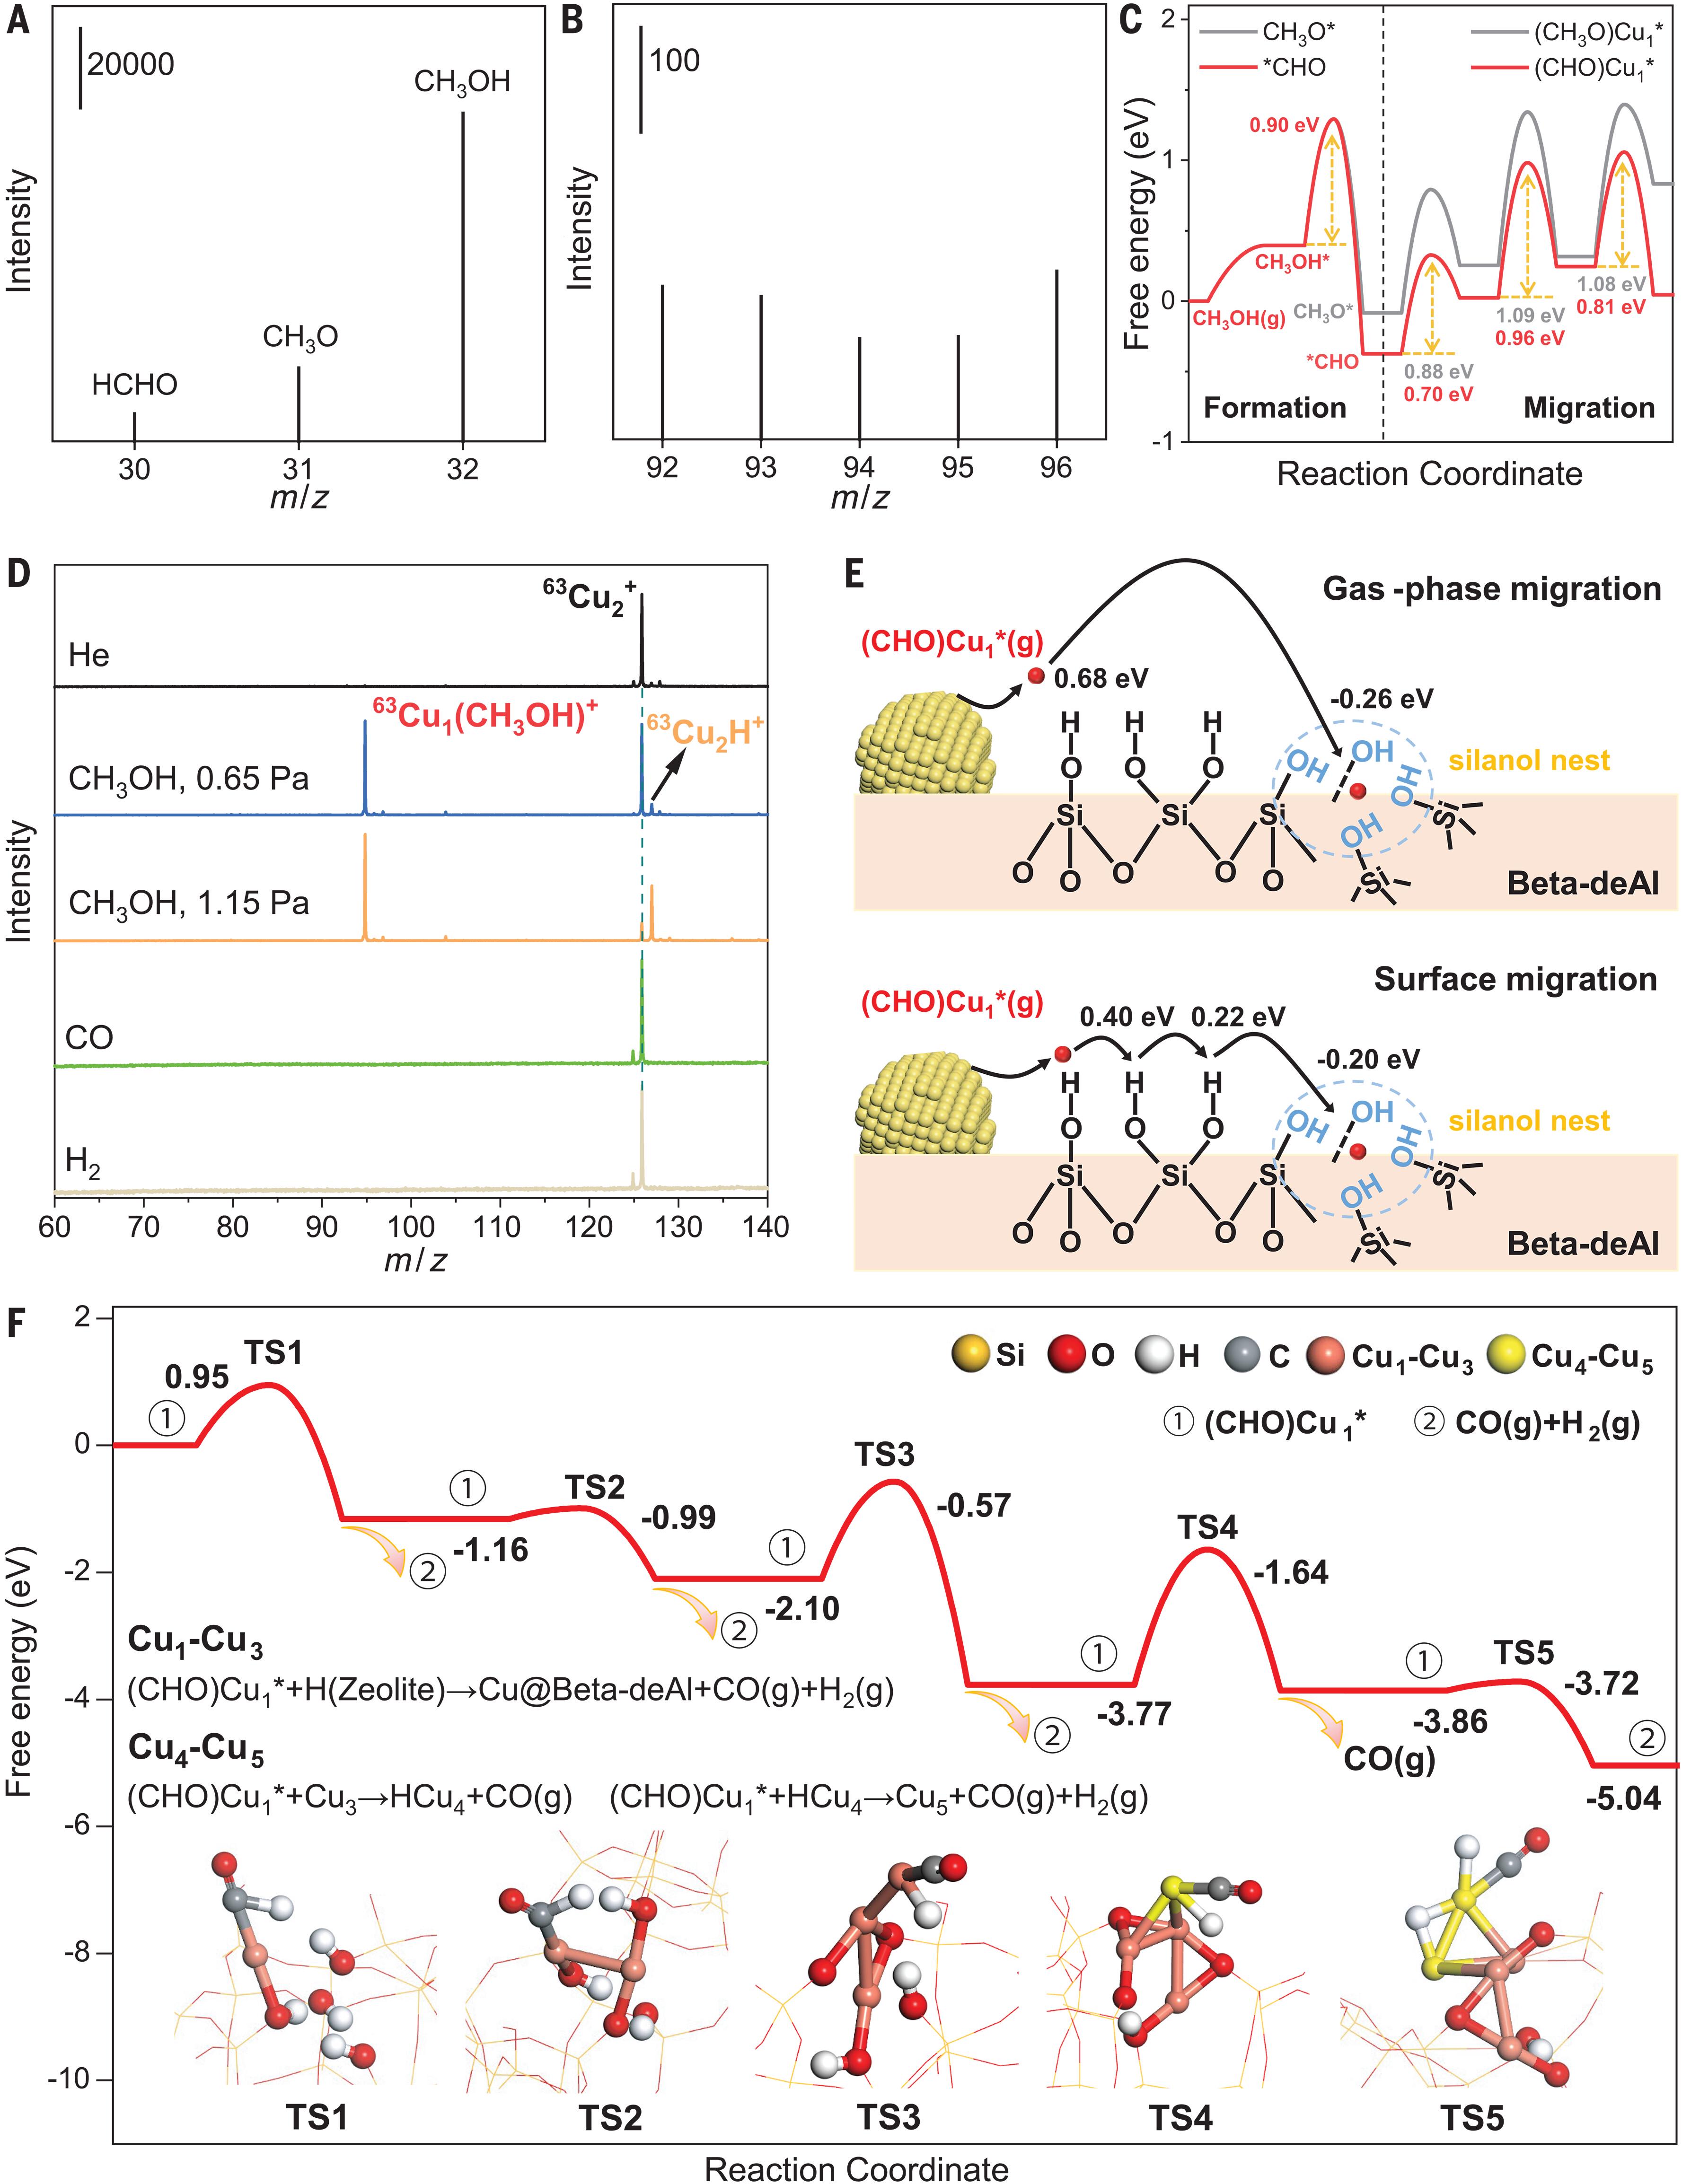
图2. 机理的深层次分析
“交我算”助力理论计算
借助上海交通大学的“思源一号”高性能计算集群强大的运算能力,有效地支撑了本文复杂的理论计算研究需求。研究人员对铜纳米颗粒再分散机理进行理论计算研究,深入地剖析在甲醇活化作用下,关键的反应动力学过程以及电子结构特征。本研究采用了国际上广受认可的VASP软件(Vienna Ab initio Simulation Package)。VASP软件基于密度泛函理论(Density Functional Theory, DFT),这一理论框架无需直接求解薛定谔方程中的多体问题,而是通过电子密度这一中间量,高效率且精确地推演出固体材料和分子系统的电子结构及能量特性。通过这些先进的计算工具和理论方法的综合运用,让研究人员能够得知铜纳米颗粒再分散的机理,为催化剂设计和性能优化开辟了新的思路与途径。
 论文致谢“交我算”平台
结语
综上所述,研究人员分析Cu NPs在 Cu/Beta-deAl 上的再分散机理是通过以下步骤进行的:(i) 激活 Cu 基质表面上的醇分子,以促进 Cu-Cu 键的断裂,(ii) Cu 1中间体的形成,(iii)Cu1中间体迁移到硅烷醇巢,以及(iv)Cu1的锚定,然后更多的Cu原子形成簇。硅烷醇巢捕获和甲醇分解将协同调节(CHO)Cu1介导的逆熟路线。
论文链接:https://www.science.org/doi/10.1126/science.adj1962
来源:上海交通大学化学化工学院